lunes, 18 de febrero de 2019

DISTROFIA MUSCULAR DE DUCHENNE

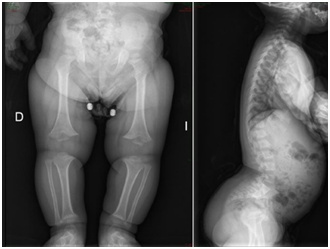
Distrofia muscular de Duchenne (DMD) 


es un tipo de distrofia muscular severo y progresivo que ocurre principalmente en los niños varones, aunque en casos raros puede afectar mujeres, caracterizada por debilidad muscular y pérdida de la masa muscular (atrofia) de los músculos del cuerpo y del corazón. Comienza en los niños pequeños (usualmente a los 3 - 4 años de edad) en los músculos más cercanos del tronco y de la pelvis (proximales) como los de los muslos, de la pelvis, del cuello y de los hombros, y después conforme progresa, afecta los músculos de los brazos y de las piernas, así como otros músculos del cuerpo. Las primeras señales y síntomas incluyen retraso de las habilidades motoras (como para sentarse, o ponerse de pie) y a veces, para aprender a hablar. Usualmente hay dificultad para caminar (con una marcha característica con los piernas abiertas (andar como un “pato”) o en las puntas de los pies), para correr, para levantarse, o para subir escaleras. Los músculos de la pantorrilla se ven grandes porque con el tiempo los depósitos de gordura substituyen la musculatura. La capacidad de caminar se puede perder a los 12 a 13 años de edad y el niño tendrá que usar una silla de ruedas. En algunos casos hay problemas de aprendizaje y de la memoria, así como problemas de comunicación y problemas emocionales. Además de los músculos utilizados para el movimiento, la DMD también puede afectar a los músculos del corazón (cardiomiopatía dilatada) y los músculos de la respiración usualmente en la adolescencia.


DMD es causada por mutaciones en el gen 
DMD, que codifica la proteína muscular distrofina. Los varones con DMD no tienen la proteína distrofina en sus músculos, corazón y en células nerviosas (neuronas) de ciertas regiones del cerebro. La DMD se hereda en una forma recesiva ligada al cromosoma X; sin embargo, también puede ocurrir por la primera vez en personas que no tienen otros familiares afectados con esta enfermedad. Todavía no existe cura para la distrofia muscular de Duchenne. El tratamiento se hace para controlar los síntomas y mejorar la calidad de vida. Hay varios estudios de investigación en curso que están tratando de encontrar un tratamiento efectivo.Los problemas del corazón y para respirar son las complicaciones más serias de la enfermedad. En la actualidad algunos niños con DMD viven hasta la edad adulta. 

Las mutaciones en el DMD gen también pueden causar un tipo más leve de distrofia muscular conocida como distrofia muscular de Becker, que tiene síntomas más leves, progresión más lenta y comienza mas tarde.


Las señales y los síntomas son los siguientes:


  • Retraso del desarrollo motor, como no poder sentarse o ponerse de pie sin ayuda (generalmente el primer síntoma que se nota) siendo la edad media en que los varones comienzan a caminar de 18 meses.
  • Dificultad para caminar, correr y dificultad para subir escaleras debido a la debilidad muscular progresiva de los músculos, que se asocia con una pérdida de masa muscular (pérdida de masa muscular) que afecta primero los músculos proximales (de las caderas, el área pélvica, los muslos y hombros) y después los otros músculos del cuerpo como los de los brazos, piernas y del tronco 
  • Pantorrillas que parecen tener la musculatura aumentada debido a que con el tiempo la musculatura se reemplaza con bastante tejido graso y conectivo  (pseudohipertrofia), y que pueden ser dolorosas
  • Contracciones continuas e involuntarias (contracturas) de los músculos de las piernas, porque las fibras musculares se acortan y son reemplazadas  por fibrosis, llevando al acortamiento de los músculos o tendones alrededor de las articulaciones, lo que impide que las articulaciones se muevan libremente y que pueden afectar  las rodillas, las caderas, los pies, los codos, las muñecas y los dedos
  • Deformidades esqueléticas de la columna vertebral (escoliosis) y otras áreas del cuerpo
  • Problemas respiratorios que comienzan en la adolescencia, debidos a debilidad muscular y deformidades esqueléticas, y que son progresivos y muy severos
  • Cardiomiopatía progresiva (agrandamiento del corazón) muy grave que está presente en casi todos los casos de DMD y resulta en que el corazón no bombee bien la sangre. En algunos casos comienza en los niños adolecentes y en otros después de 18 años de edad
  • Deterioro intelectual que puede ocurrir en algunos casos, pero que no empeora con el tiempo, como problemas de aprendizaje y de memoria
  • Problemas en la interacción social (como no saber distinguier qué tipo de emociones las otras personas tienen) y en el comportamiento, y dificultad para comunicarse.


sábado, 16 de febrero de 2019

TAMIZAJE NEONATAL


Tamizaje Neonatal


Se define como un procedimiento que se realiza para descubrir aquellos recién nacidos aparentemente sanos, pero que ya tienen una enfermedad que con el tiempo ocasionará daños graves, irreversibles, antes de que éstos se manifiesten, con la finalidad de poder tratarla, evitando o aminorando sus consecuencias.
Se realiza con gotas de sangre fresca capilar, usualmente obtenidas del talón  cuando los niños tienen entre cuatro y siete días de vida extrauterina.

Se colocan de tres a cuatro gotas de esta sangre sobre un papel filtro (SM905) específico (tarjeta de Guthrie), que a su vez se pone en un medio de cultivo especial que contiene Bacillus subtilis, y se deja secar al medio ambiente. Se obtiene un disco de 3 mm de diámetro de la mancha de sangre. Ha sido muy efectivo para prevenir retardo mental en pacientes con fenilcetonuria e hipotiroidismo congénito. Esto se conoce como“Tamiz neonatal básico”. Se han logrado adaptar nuevas técnicas analíticas al estudio de las gotas de sangre neonatal recolectadas en papel filtro, lo cual ha hecho posible la determinación de una amplia gama de moléculas y la detección oportuna de aproximadamente medio centenar de padecimientos.
Con dichos estudios se han extendido los beneficios a los recién nacidos bajo la denominación de “Tamiz neonatal ampliado” Estos estudios hacen posible el diagnóstico precoz de otras manifestaciones graves tales como: 
  • Crisis agudas en las primeras semanas o meses de vida (variedad “perdedor de sal” de la hiperplasia Suprarrenal congénita)
  • Cuadros sépticos o síndrome de Reye (enfermedad de orina de jarabe de arce o “maple”)
  • Trastornos del ciclo de la urea(cadenas propiónica, metilmalónica, isovalérica)
  • Trastornos neuromusculares, cardiacos o muerte súbita (trastorno de la carnitina y de la oxidación de ácidos grasos).
  • Inmunodeficiencias (defectos de la adenosina deaminasa o de la biotinidasa)
  • Síndromes colestásicos (galactosemia)
  • Problemas pulmonares y digestivos (fibrosis quística)
Aunque individualmente estos padecimientos son poco frecuentes, en conjunto no lo son; aproximadamente uno de cada mil recién nacidos presenta uno de ellos. 


jueves, 14 de febrero de 2019

ACONDROPLASIA


ACONDROPLASIA
Definición: trastorno genético del crecimiento óseo
Patogenia
Mutación del gen  FGFR3 o receptor del factor de crecimiento fibroblástico tipo 3 localizado en 4p16.3.
Hay una transición de Guanina/ Adenina en el nucleótido 1138 que condiciona la sustitución de glicina por arginina  en la posición 380 (Gly380Arg) del receptor.
En la acondroplasia el FGFR3 se activa independiente y hay mayor inhibición del crecimiento del cartílago = incapacidad para transformar cartílago a hueso = hay acortamiento de los huesos

Manifestaciones
  • Macrocefalia
  • Dificultad mecánica para equilibrar la cabeza
  • Estrechamiento de forámenes craneales
  • Frente prominente
  • Puente nasal deprimido
  • Mandíbula prominente
  •  Hipoplasia mediofacial (apiñamiento de dientes, apnea obstructiva y otitis media)
  • Compresión de la médula ósea
  • Estatura baja (al nacimiento se ve relativamente normal)
  • Pelvis estrecha
  • Retraso en el desarrollo motor o inteligencia normal
  • Tórax largo y estrecho
  • Hipotonía
  • Articulaciones con extensión y rotación limitadas
  • Acortamiento de extremidades
  • Manos en posición de tridente
  • Diagnostico
  • Radiografía
  • Análisis de ADN
  • Análisis  prenatal de ADN antes de las 20 semanas de gestación
  • En ultrasonido no se detecta antes de las 24 semanas sino en la 26
     
        Tratamiento

Prevenir complicaciones
Si hay estenosis se requiere cirugía
laminectomía lumbar para tratar la estenosis vertebral
Para la baja estatura hormonas de crecimiento y cirugía para alargar extremidadades
Terapia física y psicologica


        miércoles, 13 de febrero de 2019

        HERENCIA RECESIVA

        ¿Qué es la herencia autosómica recesiva? 

        Algunas enfermedades son heredadas de forma recesiva. Esto significa que una persona tiene que heredar dos copias mutadas del mismo gen (una copia mutada de cada padre) para padecer la enfermedad. Si una persona hereda una copia mutada de un gen y una normal, en la mayoría de los casos será una persona sana portadora, ya que, la copia normal va a compensar a la mutada. 

        Ser una persona portadora significa que no se tiene la enfermedad, pero que si se posee una copia mutada del gen de la pareja de genes.

        Algunos ejemplos de estas enfermedades son: fibrosis quística y la anemia de células falciformes. 

        ¿Cómo sucede esto?

        Si ambos progenitores son portadores de la misma mutación del gen, pueden transmitir el gen mutado o el normal a su descendencia y esto va a ocurrir al azar. Si ambos progenitores son portadores de la misma mutación del gen pueden transmitir el gen mutado o el normal a sus hijos y esto va a ocurrir al azar.

        Cada uno de los hijos de padres portadores de la misma mutación génica tiene un 25% de probabilidad (1 de 4 posibilidades) de heredar la mutación de ambos progenitores y padecer la enfermedad. Esto también significa que hay un 75% de probabilidad (3 de 4 posibilidades) de que el niño no este afectado por la enfermedad. 

        Hay, además, un 25% de probabilidad (2 de 4 posibilidades) de
        que el niño herede una copia del gen mutado de uno de sus padres, por lo que será sano pero portador como sus padres. Y finalmente, hay un 25% de probabilidad (1 de 4 posibilidades) de que el niño herede ambas copias del gen normal. En este caso el niño no padecerá la enfermedad, ni será portador.


        martes, 12 de febrero de 2019

        SORDERA CONGÉNITA

        Sordera congénita

        En México se estima que alrededor de 10 millones de personas tienen algún grado de problemas auditivos de los cuales, entre 200-400 mil presentan sordera total y de 2-4 mil nacen con sordera congénita. (Emitido por la Secretaría de Salud (julio 2009).
        En el mundo, según estadísticas de la Organización Mundial de la Salud, dos de cada mil habitantes padecen sorderas severas o profundas.
        En la experiencia del Instituto Nacional de la Comunicación Humana en México, al parecer el problema está en ascenso de acuerdo con un periodo estudiado de cinco años (37.2 vs 52%).
        Según el Instituto Nacional de la Sordera y Otros Trastornos de la Comunicación (EUA), la sordera es la anomalía congénita más común.
        ¿QUÉ ES LA SORDERA CONGÉNITA?
        La sordera congénita se define como la pérdida auditiva que se presenta en el momento del nacimiento y, por lo tanto, antes del desarrollo del habla. Es el trastorno sensorioneural más prevalente en países desarrollados, con una incidencia de 1-3 niños por cada 1.000 recién nacidos vivos, de los cuales más del 50% son atribuibles a causas genéticas. La sordera se puede clasificar como sindrómica o no sindrómica. En el primer caso, está asociada con malformaciones del oído externo y/o alteraciones en otros órganos y sistemas. Se han descrito más de 400 síndromes que presentan déficit auditivo, que dan cuenta del 30% de los casos genéticos. El 70% restante corresponde a casos no sindrómicos, dentro de los cuales el 75-85% son de herencia autosómica recesiva, el 15-24% autosómica dominante y el 1-2% ligada al cromosoma X. 
        DIAGNÓSTICO
        Es un diagnóstico difícil a primera instancia por que en los primeros días de nacido la audición no es completa (sin embargo sí hay respuestas auditivas) y va mejorando conforme pasan los días.
        En la mayoría de las ocasiones suelen ser los padres los primeros en sospechar que el bebé no oye bien. Por ejemplo, no gira la cabeza cuando le hablan, no reconoce su nombre cuando le llaman o no comprende instrucciones sencillas  a medida que el bebé se va haciendo mayor.
        Los especialistas han elaborado una lista rápida que les permite sospechar si existe algún factor de riesgo de sordera en cada bebé. Para recordarla mejor, utilizan un acrónimo, o sea, una palabra clave cuyas letras dan las pistas acerca de dichos factores de riesgo. Para la sordera utilizan la palabra hearing que precisamente significa audición en inglés.
        • H de Herencia ¿Existe algún sordo en la familia?
        • E de Ear (= oreja en inglés) ¿Tiene el bebé alguna anomalía visible en las orejas? ¿Sus orejas son de aspecto normal?
        • A de Anoxia o de Apgar ¿Tuvo el bebé algún problema en el nacimiento? (Por ejemplo un test de Apgar bajo o que necesitara reanimación).
        • R de Recetar ¿Tomó algún medicamento al nacer que sea dañino para el oído? (Pueden serlo algunos antibióticos como gentamicina, kanamicina, estreptomicina, tobramicina y algunos diuréticos).
        • I de Infección ¿Tuvo alguna infección congénita, tales como: Toxoplasma, Rubéola, Citomegalovirus, Herpes o Sífilis?
        • N de Neonatal ¿El bebé tuvo que ser ingresado a la Unidad de Cuidados Intensivos por algún motivo serio en los primeros días: una infección generalizada (sepsis), una meningitis neonatal, hemorragia cerebral, respiración asistida?
        • G de Growth (= crecimiento en inglés) ¿Nació con poco peso?

        Tamiz Auditivo Neonatal

        Los recién nacidos se someten a una de dos pruebas que miden su respuesta a los sonidos. Ambas pruebas duran de cinco a 10 minutos, son indoloras y pueden realizarse mientras el bebé está durmiendo y pueden ser utilizadas por separado o juntas y son:
        • Emisiones otoacústicas provocadas (EOA) y
        • Potenciales evocados auditivos del tallo cerebral (PEATC)
        En la prueba de emisiones otoacústicas (EOA), se coloca un pequeño micrófono en el oído del bebé. El micrófono, conectado a una computadora, envía una serie de sonidos o tonos cortos y secos al oído y registra la respuesta del oído interno. De acuerdo con el gráfico que se forma, el médico especialista se da cuenta de si escucha bien o hay hipoacusia. Los resultados se obtienen en 5 minutos.
        En la prueba de respuesta evocada del tallo cerebral (PEATC), se envía una serie de sonidos cortos y secos a través de pequeños audífonos. Los sensores colocados sobre la cabeza y conectados a una computadora miden la actividad de las ondas cerebrales en respuesta al sonido.

        domingo, 10 de febrero de 2019

        FENILCETONURIA

        Fenilcetonuria


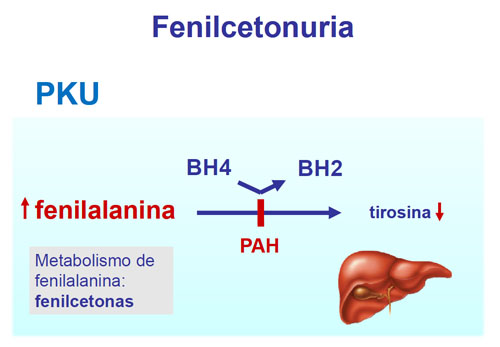
        Es una rara afección en la cual un bebé nace sin la capacidad para descomponer apropiadamente un aminoácido llamado fenilalanina.


        Causas
        La fenilcetonuria es una enfermedad hereditaria, lo cual significa que se transmite de padres a hijos. Ambos padres deben transmitir una copia defectuosa del gen para que el bebé padezca la enfermedad. 

        Los bebés con fenilcetonuria carecen de una enzima denominada fenilalanina hidroxilasa. Esta necesaria para descomponer el aminoácido esencial fenilalanina. La fenilalanina se encuentra en alimentos que contienen proteína.

        Sin la enzima, los niveles de fenilalanina se acumulan en el cuerpo. Esta acumulación puede dañar el sistema nervioso central y ocasionan daño cerebral.

        Síntomas
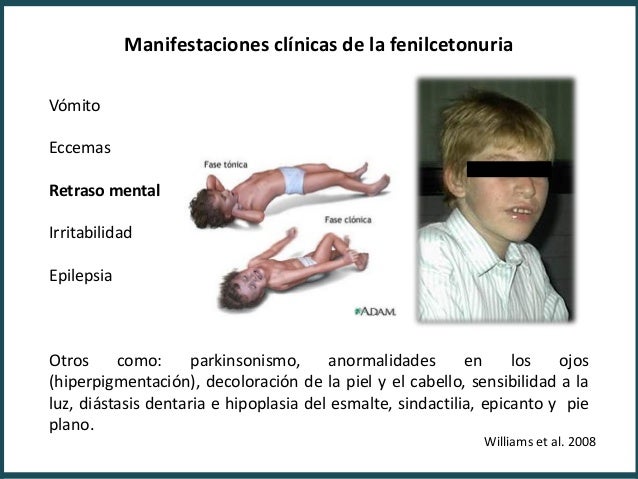
        La fenilalanina juega un papel en la producción corporal de melanina. El pigmento es responsable de dar color a la piel y al cabello. Por lo tanto, los niños con esta afección usualmente tienen un cutis, cabello y ojos más claros que sus hermanos o hermanas sin la enfermedad.

        Otros síntomas pueden incluir:


        • Retraso de las habilidades mentales y sociales
        • Tamaño de la cabeza mucho más pequeño de lo normal
        • Hiperactividad
        • Movimientos espasmódicos de brazos y piernas
        • Discapacidad mental
        • Convulsiones
        • Erupción cutánea
        • Temblores

        Si la fenilcetonuria se deja sin tratamiento o si se consumen alimentos que contienen fenilalanina, el aliento, la piel, el cerumen y la orina pueden tener un olor "a ratón" o "a moho". Este olor se debe a la acumulación de sustancias de fenilalanina en el cuerpo.


        Pruebas y exámenes

        La fenilcetonuria se puede detectar fácilmente con un simple examen de sangre. Todos los estados de los Estados Unidos exigen una prueba de detección de esta enfermedad para todos los recién nacidos, como parte del grupo de pruebas de detección para neonatos. Este examen generalmente se lleva a cabo tomando unas cuantas gotas de sangre del bebé antes de que este salga del hospital.
        Si la prueba de detección es positiva, se requieren exámenes adicionales de sangre y orina para confirmar el diagnóstico. También se llevan a cabo pruebas genéticas


        Tratamiento

        La fenilcetonuria es una enfermedad que se puede tratar. El tratamiento comprende una dieta muy baja en fenilalanina, especialmente cuando el niño está creciendo. La dieta se tiene que seguir en forma estricta. Esto requiere la supervisión exhaustiva por parte del médico o del dietista certificado y la cooperación de los padres y del niño. Quienes que continúan con la dieta hasta la vida adulta tienen una mejor salud física y mental que quienes no lo hacen. Una “dieta de por vida” se ha convertido en la pauta que la mayoría de los expertos recomiendan. Las mujeres que presentan fenilcetonuria deben seguir la dieta antes de la concepción y durante todo el embarazo.
        Hay grandes cantidades de fenilalanina en la leche, los huevos y otros alimentos comunes. El edulcorante artificial Nutrasweet (aspartamo) también contiene fenilalanina. Cualquier producto que contenga aspartamo se debe evitar.

        Prevención

        Un análisis enzimático o una prueba genética pueden determinar si los padres son portadores del gen de la fenilcetonuria (FCU). Asimismo, se puede tomar una muestra de vellosidades coriónicas o amniocentesis durante el embarazo para examinar el feto en búsqueda de esta enfermedad

        sábado, 9 de febrero de 2019

        GENERALIDADES DEL TAMIZAJE NEONATAL

        Se han descrito más de 300 enfermedades metabólicas congénitas identificadas como errores innatos del metabolismo de aminoácidos, ácidos orgánicos, hidratos de carbono y lípidos. Aunque los errores innatos del metabolismo son infrecuentes a nivel individual, su incidencia colectiva no lo es. Estas enfermedades son causadas por mutaciones genéticas que dan origen a disfunciones enzimáticas de carácter específico, con la subsiguiente acumulación de compuestos tóxicos o de almacenamiento de sustratos; por lo menos 95% de ellas se transmiten con un patrón de herencia autosómica recesiva, por lo que cabe esperar que 25% de la descendencia resulte afectada

        ¿Qué es?
        Se define como un procedimiento que se realiza para descubrir aquellos recién nacidos aparentemente sanos, pero que ya tienen una enfermedad que con el tiempo ocasionará daños graves, irreversibles, antes de que éstos se manifiesten, con la finalidad de poder tratarla, evitando o aminorando sus consecuencias.

        Procedimiento

        • Se realiza con gotas de sangre fresca capilar, usualmente obtenidas del talón (cuando los niños tienen entre cuatro y siete días de vida extrauterina).
        • Se colocan de tres a cuatro gotas de esta sangre sobre un papel filtro (SM905) específico (tarjeta de Guthrie), que a su vez se pone en un medio de cultivo especial que contiene Bacillus subtilis.
        • Se deja secar al medio ambiente. 
        • Se obtiene un disco de 3 mm de diámetro de la mancha de sangre.


        Para fines prácticos tenemos un diagrama que describe dicho proceso:

        Diagnóstico
        • Crisis agudas en las primeras semanas o meses de vida (variedad “perdedor de sal” de la hiperplasia suprarrenal congénita).
        • Cuadros sépticos o síndrome de Reye (enfermedad de orina de jarabe de arce o “maple”).
        • Trastornos del ciclo de la urea (cadenas propiónica, metilmalónica, isovalérica).
        • trastornos neuromusculares, cardiacos o muerte súbita (trastorno de la carnitina y de la oxidación de ácidos grasos)
        • Inmunodeficiencias (defectos de la adenosina deaminasa o de la biotinidasa)
        • Síndromes colestásicos (galactosemia)
        • Problemas pulmonares y digestivos (fibrosis quística).